
La plupart des audits fournisseurs des fabricants de phosphatidylsérine suivent un schéma familier : une salle de réunion, une pile de certificats, une visite des couloirs et une liste de contrôle qui est remplie dans à peu près le même ordre, peu importe ce qui se passe sur le plancher de production. Le rapport d’audit est « acceptable », et l’acheteur a peu appris sur la façon dont ce procédé spécifique transforme la lécithine de soja en une poudre PS constante et à haute teneur — et où elle pourrait échouer discrètement.
Cela compte plus pour PS que pour beaucoup d’ingrédients. La voie de fabrication est chimiquement exigeante : la phosphatidylsérine est produite par conversion enzymatique de fractions riches en phosphatidylcholine et phosphatidylcholine, suivie d’étapes de purification, concentration et séchage où la contamination croisée, le transfert d’enzymes résiduels, la manipulation des solvants et l’exposition oxydative deviennent tous des risques réels. Un auditeur qui comprend le processus peut lire l’usine comme un machiniste expérimenté lit un atelier — remarquant le tambour garé devant un purificateur, le tuyau séchant sur un rack, le disque de lot signé dans une séquence qui ne peut être réelle.
Ce guide parcourt un site de production PS dans l’ordre des processus, étape par étape, avec les observations et questions qui séparent un audit GMP éclairé d’une visite guidée.
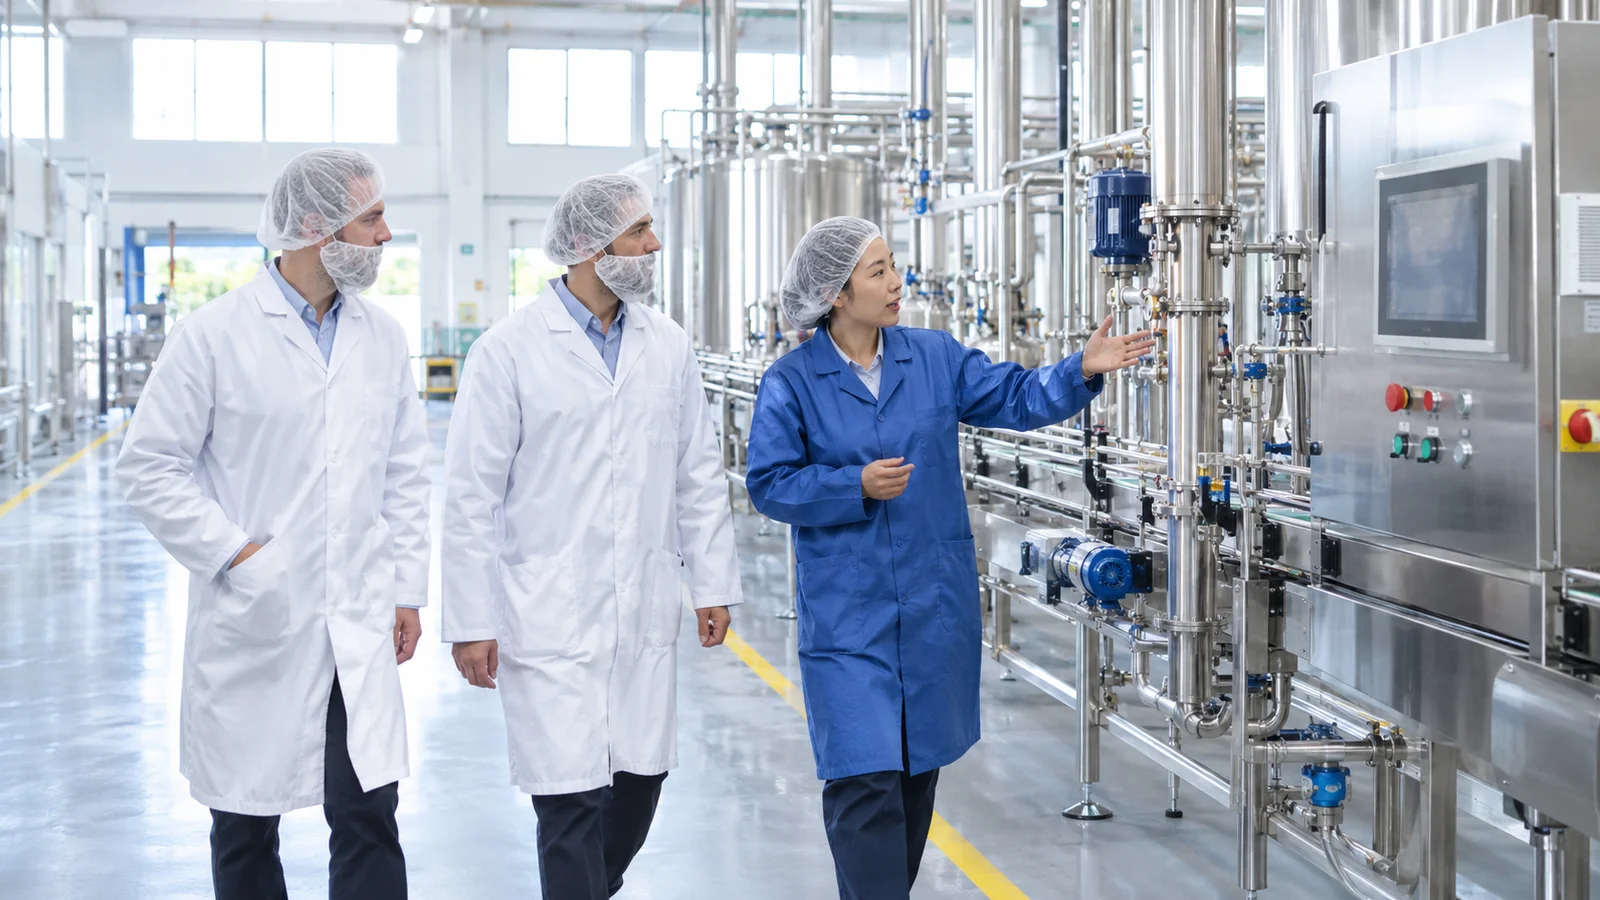
!Des auditeurs en filets à cheveux et blouses de laboratoire marchant sur une chaîne de production d’ingrédients en acier inoxydable Lorsque la sélection des sources fait partie de la décision, notre phosphatidylsérine de soja Page documente l’extraction, la spécification et la paperasse derrière la route du soja.
Pourquoi un guide de processus vaut-il mieux qu’un audit papier
Le papier vous indique ce que le site indique qu’il fait ; Le sol vous indique ce qu’il fait. Les certificats, procédures opérationnelles et plans HACCP sont des preuves nécessaires, mais ce sont aussi les artefacts les plus faciles à peaufiner. Le processus physique, en revanche, met en lumière les habitudes : si les opérateurs suivent réellement la discipline de la toge, si l’assainissement entre les ordres de production est réel ou nominal, si les enregistrements de lots reflètent la séquence que l’on peut regarder se dérouler devant vous.
Pour un procédé de PS dérivé d’une enzyme spécifiquement, les questions d’audit de plus grande valeur se situent là où la chimie rencontre les opérations — préparation et dosage des enzymes, manipulation par solvants et éthanol si applicable, purification chromatographique, contrôle de température par concentration, et le moment où le concentré liquide devient poudre. Un auditeur de liste de contrôle considère la « purification » comme une ligne cochée ; Un auditeur de processus voit quatre opérations unitaires, chacune avec ses propres modes de défaillance et ses propres preuves.
Avant votre arrivée : documents à consulter à distance
Passez vos heures limitées sur place à observer, pas à lire. Demandez le paquet de documents deux à trois semaines à l’avance et examinez-le à distance : le diagramme de flux de procédé avec les points de contrôle critiques indiqués, le périmètre de certification de sécurité alimentaire du site (FSSC 22000, BRCGS ou IFS) et le dernier rapport d’audit avec les non-conformités, le registre master batch pour un lot PS récent, les spécifications enzymatiques et solvants, le résumé de validation du nettoyage, et — utilement — la tendance COA pour les six à douze derniers lots de production, ce qui révèle que le COA d’un seul lot se cache.
Venez sur place avec un processus annoté : trois questions par étape que vous souhaitez voir résolues par observation, et une liste restreinte de documents que vous pourrez extraire à chaque étape, afin que la relecture des documents sur place vérifie ce que vous avez vu plutôt que de remplacer la vision.
Marcher la ligne : apport en matières premières et préparation de la lécithine
L’audit commence effectivement dans l’entrepôt, car la qualité des services de sécurité est limitée par le début du processus. Examinez la manière dont les fractions riches en lécithine brute et phosphatidylcholine sont reçues : vérification d’identité selon les spécifications, état du contenant, température de stockage de la lécithine liquide, et séparation des matières somières allergènes de toute production non soja. Demandez-vous comment un lot de matières premières rejetées est physiquement empêché d’atteindre la production — une palette en quarantaine doit avoir une apparence différente, pas simplement exister dans un champ ERP.
Vérifiez la trace documentaire d’origine pour la fraction de lécithine : approbations fournisseurs, statut OGM ou non, et — pour les acheteurs destinés à l’UE — la chaîne de traçabilité derrière les déclarations de diligence raisonnable de l’EUDR. Un site qui ne peut pas vous montrer d’où vient sa lécithine mardi dernier ne vous offrira pas la traçabilité d’un pas en arrière, un pas en avant dont vos fichiers ont besoin.
Les étapes de conversion et de purification enzymatique
C’est le cœur de l’audit et là où les listes de contrôle génériques se taisent. Dans la conversion enzymatique, une enzyme phospholipase transfère la sérine sur la colonne vertébrale des phospholipides ; les intérêts de l’auditeur portent sur la documentation des sources enzymatiques et l’état de qualité alimentaire, la discipline de préparation et de dosage, le temps de réaction et le contrôle de la température, ainsi que la manière dont le point final — le degré de conversion en PS — est mesuré et diffusé. Demandez à voir le registre du lot récent aux côtés du tableau de contrôle pour l’efficacité de conversion : un processus qui se dirige vers la limite de spécifications libère des lots techniquement conformes et commercialement fragiles.
La purification et la concentration augmentent la manipulation des solvants et l’exposition thermique. Lorsque l’éthanol ou d’autres solvants de qualité alimentaire sont utilisés, examinez les contrôles de récupération et de solvants résiduels, et comparez-les avec les résultats des solvants résiduels que vous voyez sur les COA. Par la concentration et les étapes de séchage en solution, notez les plafonds de température et les temps de conservation — les matériaux lipidiques compensent plus tard l’abus de chaleur en valeur de peroxyde. Demandez ensuite ce qu’il advient du matériel hors spécifications : un site avec une procédure crédible de remise en état ou d’élimination démontre un contrôle.
Séchage, broyage, mélange et manipulation de la poudre
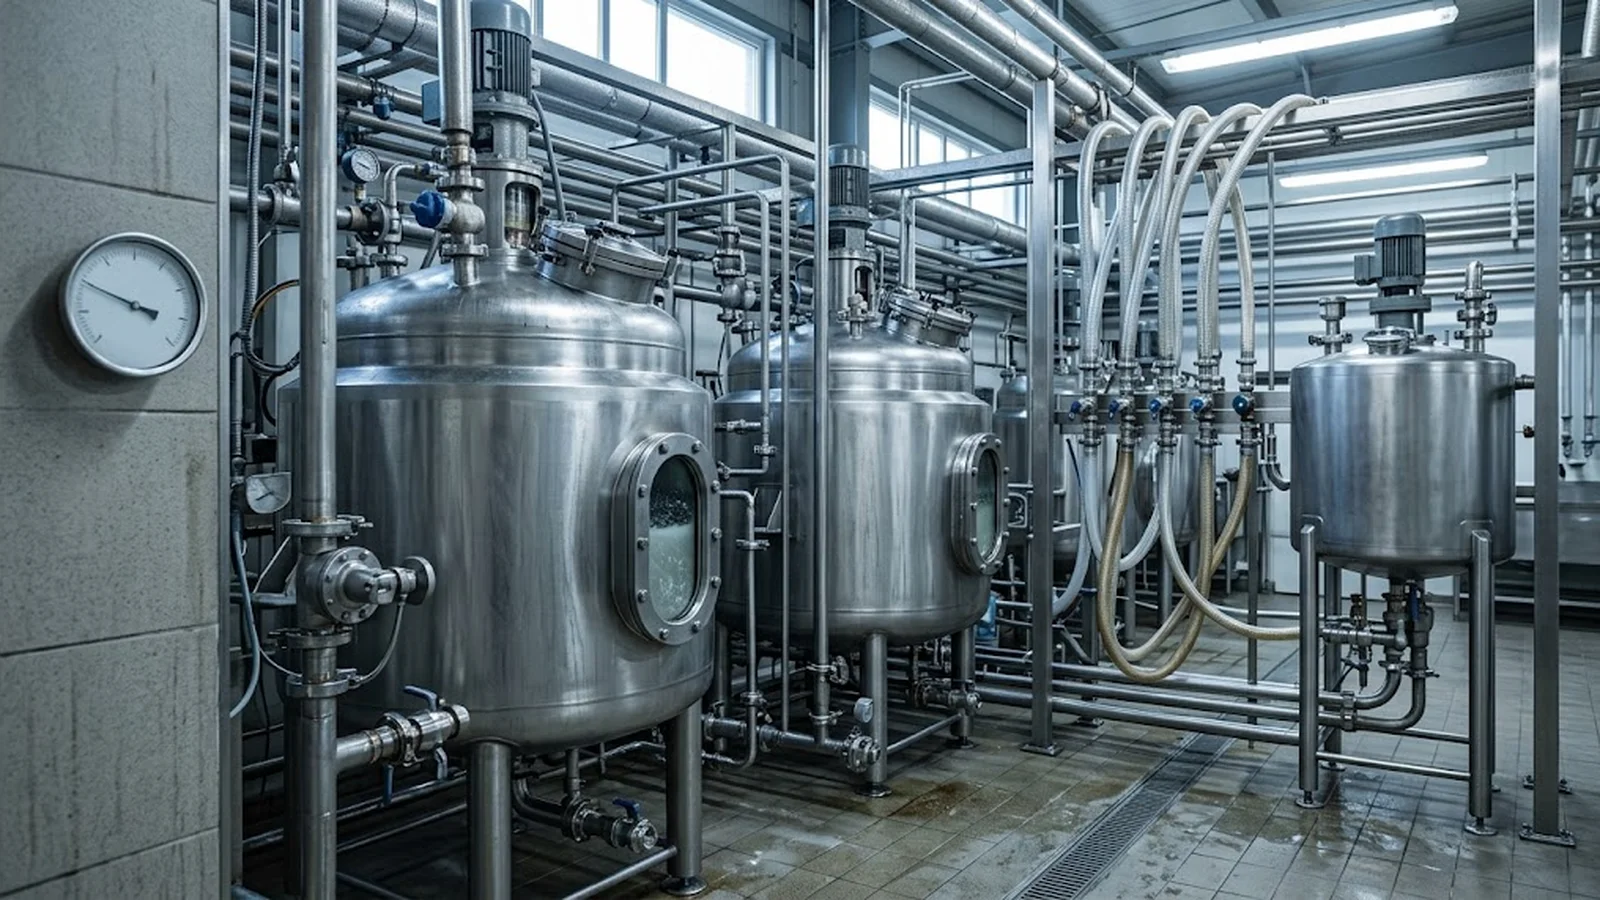
La transition du concentré liquide aux concentrés en poudre finie présente un risque dans un petit nombre de pièces. Observez l’opération de séchage par pulvérisation ou sous vide : filtration de l’air entrant, enregistrement des températures de séchage, et comment le sèche-linge est nettoyé entre les produits — c’est un point de contact croisé classique avec les allergènes si le site utilise plusieurs produits à base de phospholipides ou de protéines. Suivez la poudre à travers le moulinage, le tamisage et le mélange : aimants ou tamis de contrôle en métal, vérifications d’intégrité du tamis, et la validation du mélange qui soutient l’uniformité du test supposée par votre COA.
La discipline de la manipulation de la poudre est révélatrice. Observez comment les opérateurs échantillonnent la poudre, comment le produit à cirque est protégé, et si les contrôles environnementaux de la pièce — en particulier l’humidité — sont surveillés selon des limites définies plutôt que lus occasionnellement. Terminez en observant le remplissage dans les tambours de fibres et les doublures en aluminium que vous recevrez réellement : vérification du rinçage à l’azote, vérifications de l’intégrité des joints, et la réconciliation des étiquettes qui relie le tambour au disque du lot.
Validation du nettoyage, intégrité des données et laboratoire de contrôle qualité
Trois fonctions de support transforment un audit adéquat en un audit révélateur. Validation du nettoyage : demandez le protocole et la pire des raisons, puis rendez-vous sur l’équipement couvert et comparez les états propres. Intégrité des données : choisir un enregistrement batch et retracer une source brute jusqu’à son origine ; Les documents originaux doivent être attribuables, lisibles et contemporains, et un auditeur qui suit une ligne en apprend généralement plus qu’un qui lit dix résumés. Le laboratoire QC : étalonnage de revue, vérification de la méthode HPLC pour l’analyse PS, stockage d’échantillons de rétention et enregistrements hors spécification. Un laboratoire de contrôle qualité qui tient ses standards et sa bibliothèque d’échantillons en ordre appartient généralement à une usine qui fait de même.
Réunion de clôture et suivi de l’audit
Clôturez l’audit le jour même, tant que les observations sont récentes. Présenter les résultats par risque, distinguer les principaux des mineurs, et convenir par écrit des délais d’action corrective avec les propriétaires et les dates. Puis jugez la réponse : un bon fournisseur considère les conclusions comme un conseil gratuit et retourne des CAPA fondées sur des preuves ; Une défensive négocie la formulation. Notez le site, déposez le rapport dans le dossier de qualification, et laissez les résultats façonner votre prochain périmètre d’audit et votre accent sur l’inspection entrante jusqu’à la fermeture des CAPA.
FAQ
Q : Combien de temps devrait durer un audit PS fabricant sur site ?
R : Une journée complète est réaliste pour une visite ciblée d’un site produit unique, avec une seconde demi-journée pour le laboratoire QC et la vérification des documents. Les sites produisant plusieurs catégories de phospholipides, ou des audits de qualification pour la première fois, justifient généralement deux jours.
Q : Ai-je besoin d’un chimiste de procédé dans l’équipe d’audit ?
R : Cela aide énormément. Les étapes de conversion et de purification impliquent des questions spécifiques à la chimie — documentation de l’activité enzymatique, objectifs de conversion, chemins de solvant résiduel — qu’un auditeur généraliste de checklist a tendance à ignorer. Si vous manquez d’expertise interne, un auditeur sous contrat ayant une expérience en processus lipidiques se rembourse lors du premier audit.
Q : Quelle est la chose la plus révélatrice à vérifier sur le parquet de production ?
R : Observez en temps réel la création d’une signature d’enregistrement batch, puis remontez jusqu’aux données brutes. Les enregistrements en temps réel correspondent aux opérations observées ; les archives reconstituées le font rarement. Les résultats sur l’intégrité des données prédisent mieux que n’importe quel certificat la maturité du système de qualité.
Q : Un audit de certification par un tiers peut-il remplacer mon propre audit sur site ?
R : Non. FSSC 22000, les certificats BRCGS ou IFS confirment une base de gestion du système, mais ils n’évaluent pas les risques spécifiques au fournisseur : votre spécification, vos exigences en matière d’allergènes et d’origines, votre système d’emballage. Utilisez la revue du périmètre de la certification pour concentrer votre propre audit sur ce qui vous importe seul.
Conclusion
Un audit GMP de phosphatidylsérine prend son coût lorsqu’il suit le processus plutôt que la liste de contrôle. Parcourez la chaîne dans l’ordre de production — prise et stockage de la lécithine, conversion, purification et concentration des enzymes, séchage, manipulation et emballage de la poudre — et à chaque étape, demandez ce qui pourrait échouer ici, quel enregistrement le montrerait, et ce que vous pouvez observer en ce moment. Préparez-vous à distance pour que vos heures sur site soient dédiées à l’observation, retrace au moins un enregistrement de lot de bout en bout pour l’intégrité des données, et convertissez les résultats en actions correctives datant et détenues plutôt que en observations polies. Les acheteurs qui auditent de cette manière reviennent de visites sur site avec quelque chose que les certificats ne peuvent pas fournir : un modèle mental fonctionnel de la façon dont leur PS est réellement fabriquée, et où le prochain problème se manifesterait en premier. Lorsque vous êtes prêt à passer de la checklist à la soumission, Contactez notre équipe avec la note, la source et l’ensemble de documents décrits ci-dessus.
Sources
- FDA — Compléments alimentaires CGMP, 21 CFR Partie 111, exigences de fabrication et de contrôle qualité : https://www.ecfr.gov/current/title-21/chapter-I/subchapter-B/part-111
- Contexte des bonnes pratiques de fabrication de l’UE pour les ingrédients alimentaires — Règlement (CE) n° 183/2005 sur l’alimentation et l’hygiène alimentaire et les attentes en matière de BPM basées sur les annexes : https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=CELEX%3A32005R0183
- GFSI — schémas de certification reconnus en sécurité alimentaire (FSSC 22000, BRCGS, IFS) portée et contexte d’audit : https://mygfsi.com/
- ICH — Q7 Guide de bonnes pratiques de fabrication (principes applicables à la discipline de l’audit enzymatique et de procédé) : https://database.ich.org/sites/default/files/Q7%20Guideline.pdf
Profil d'acheteur
À qui s'adresse ce guide
Ce guide s'adresse aux profils d'acheteurs ci-dessous. Ouvrez votre profil pour les grades, documents et étapes suivantes correspondants, ou envoyez-nous directement vos besoins.
Posez vos questions sur ce guide pour votre profil d'acheteur
Étapes suivantes recommandées
- Passez en revue le Phosphatidylserine page produit.
- Comparer Soy PS et Sunflower PS.
- Vérifier preuve de fabrication et Qualité & R&D.
Contacter le service commercial pour obtenir les documents produits
Partagez la préférence de source, l'application, le pays et la quantité annuelle.
Contacter le service commercial