
La mayoría de las auditorías de proveedores de fabricantes de fosfatidilserina siguen un patrón familiar: una sala de reuniones, un montón de certificados, un recorrido por los pasillos y una lista de verificación que se cumple en un orden similar independientemente de lo que ocurra en la planta de producción. El informe de auditoría resulta "aceptable" y el comprador ha aprendido poco sobre cómo este proceso específico convierte la lecitina de soja en un polvo de PS consistente y de alto ensayo — y dónde podría fallar discretamente.
Eso importa más para PS que para muchos ingredientes. La vía de fabricación es químicamente exigente: la fosfatidilserina se produce mediante la conversión enzimática de fracciones ricas en fosfatidilcolina y fosfatidilcolina, seguida de etapas de purificación, concentración y secado donde la contaminación cruzada, el traslado de enzimas residuales, la manipulación de disolventes y la exposición oxidativa se convierten en riesgos vivos. Un auditor que entiende el proceso puede leer la fábrica como un maquinista experimentado lee un taller: fijándose en el tambor aparcado fuera de un purificador, la manguera secándose en una estantería, el registro por lotes firmado en una secuencia que no puede ser real.
Este guía recorre un sitio de producción de PS en orden de proceso, etapa por etapa, con las observaciones y preguntas que separan una auditoría GMP informada de una visita guiada.
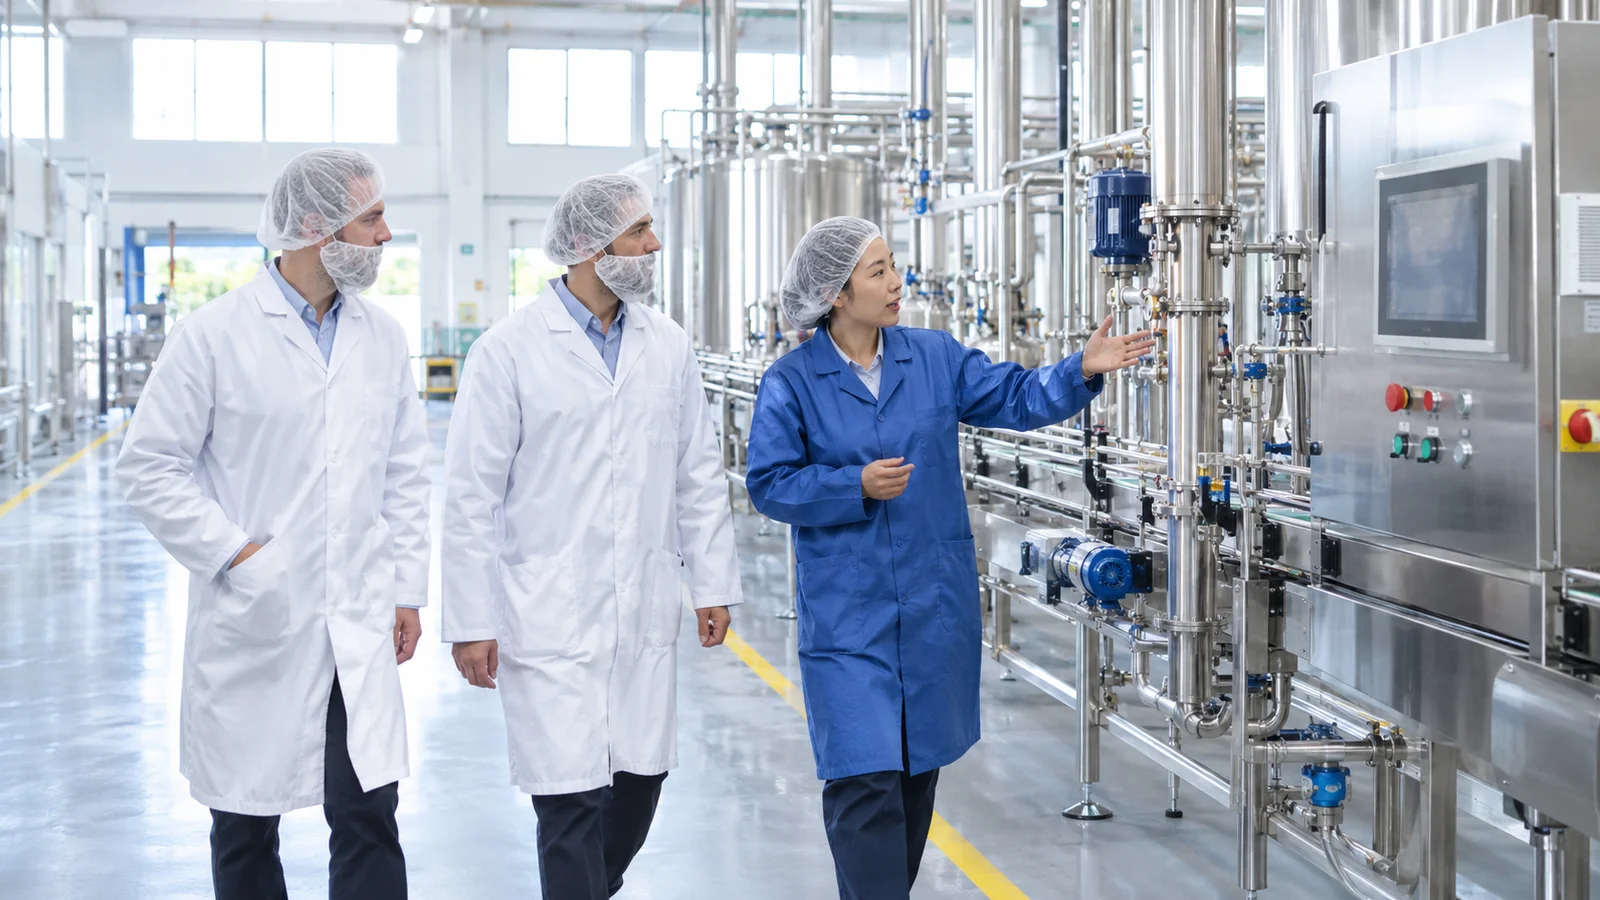
!Auditores con redes para el pelo y batas de laboratorio caminando por una línea de producción de ingredientes de acero inoxidable Cuando la selección de fuentes forma parte de la decisión, nuestro fosfatidilserina de soja Page documenta la extracción, especificación y documentación detrás de la ruta de la soja.
Por qué una guía de proceso supera a una auditoría en papel
El papel te dice lo que dice el sitio que hace; El suelo te dice lo que hace. Los certificados, procedimientos operativos estándar y planes HACCP son pruebas necesarias, pero también son los artefactos más fáciles de pulir. El proceso físico, en cambio, pone a la luz los hábitos: si los operadores realmente siguen la disciplina de la toga, si la sanidad entre órdenes de producción es real o nominal, si los registros de lotes reflejan la secuencia que puedes ver desarrollándose delante de ti.
Para un proceso de PS derivado de enzimas específicamente, las preguntas de auditoría de mayor valor se encuentran donde la química se encuentra con las operaciones: preparación y dosificación de enzimas, manipulación con disolventes y etanol cuando corresponda, purificación cromatográfica, control de temperatura mediante concentración y el momento en que el concentrado líquido se convierte en polvo. Un auditor de lista de verificación ve la "purificación" como una línea marcada; Un auditor de procesos ve cuatro operaciones unitarias, cada una con sus propios modos de fallo y su propia evidencia.
Antes de llegar: documentos para revisar a distancia
Pasa tus pocas horas en el lugar observando, no leyendo. Solicita el paquete de documentos con dos o tres semanas de antelación y revísalo a distancia: el diagrama de flujo de proceso con puntos de control críticos marcados, el alcance de la certificación de seguridad alimentaria del lugar (FSSC 22000, BRCGS o IFS) y el último informe de auditoría con no conformidades, el registro maestro de lotes de un lote PS reciente, especificaciones de enzimas y disolventes, resumen de validación de limpieza y — de forma útil — la tendencia del COA para los últimos seis a doce lotes de producción, lo que revela a Drift que el COA de un solo lote está oculto.
Ven al lugar con un flujo de proceso anotado: tres preguntas por etapa que quieres que se respondan mediante observación, y una lista corta de registros que sacarás en cada etapa, para que la revisión de documentos in situ verifique lo que viste en lugar de sustituir la observación.
Caminando la línea límite: ingesta de materia prima y preparación de lecitina
La auditoría comienza efectivamente en el almacén, porque la calidad de PS está limitada por el inicio del proceso. Observa cómo se reciben las fracciones ricas en lecitina y fosfatidilcolina: verificación de identidad respecto a especificaciones, estado del recipiente, temperatura de almacenamiento para la lecitina líquida y segregación de materiales de soja portadores de alérgenos de cualquier producción no soya. Pregunta cómo se impide físicamente que un lote de materia prima rechazado llegue a producción: un palé en cuarentena debería verse diferente, no solo existir en un campo ERP.
Consulta la documentación de origen para la fracción de lecitina: aprobaciones de proveedores, estatus de OGM o no OGM y — para compradores que se dirigen a la UE — la cadena de trazabilidad detrás de las declaraciones de due diligence de EUDR. Un sitio que no puede mostrarte de dónde proviene su lecitina el martes pasado no ofrecerá la trazabilidad de un paso atrás y un paso hacia adelante que requieren tus archivos.
Las etapas de conversión y purificación enzimática
Este es el corazón de la auditoría y donde las listas de verificación genéricas se quedan en silencio. En la conversión enzimática, una enzima fosfolipasa transfiere serina a la columna vertebral fosfolípida; los intereses del auditor son la documentación de la fuente enzimática y el estado de grado alimentario, la disciplina de preparación y dosificación, el tiempo de reacción y el control de la temperatura, y cómo se mide y libera el punto final —el grado de conversión a PS. Pide ver el registro de lotes de un lote reciente junto al cuadro de control para la eficiencia de conversión: un proceso que se acerca al límite de especificaciones libera lotes que son técnicamente conformes y comercialmente frágiles.
La purificación y concentración eleva la manipulación de disolventes y la exposición térmica. Cuando se utilicen etanol u otros disolventes de grado alimentario, revisa los controles de recuperación y disolventes residuales, y compáralos con los resultados de disolventes residuales que ves en los COA. A través de la concentración y cualquier paso de secado en solución, observa los techos de temperatura y los tiempos de retención: los materiales lipídicos compensan el abuso de calor en el valor de peróxido más adelante. Luego pregunta qué ocurre con material fuera de especificación: un sitio con un procedimiento de reestructuración o eliminación creíble demuestra control.
Secado, molienda, mezcla y manipulación de polvos
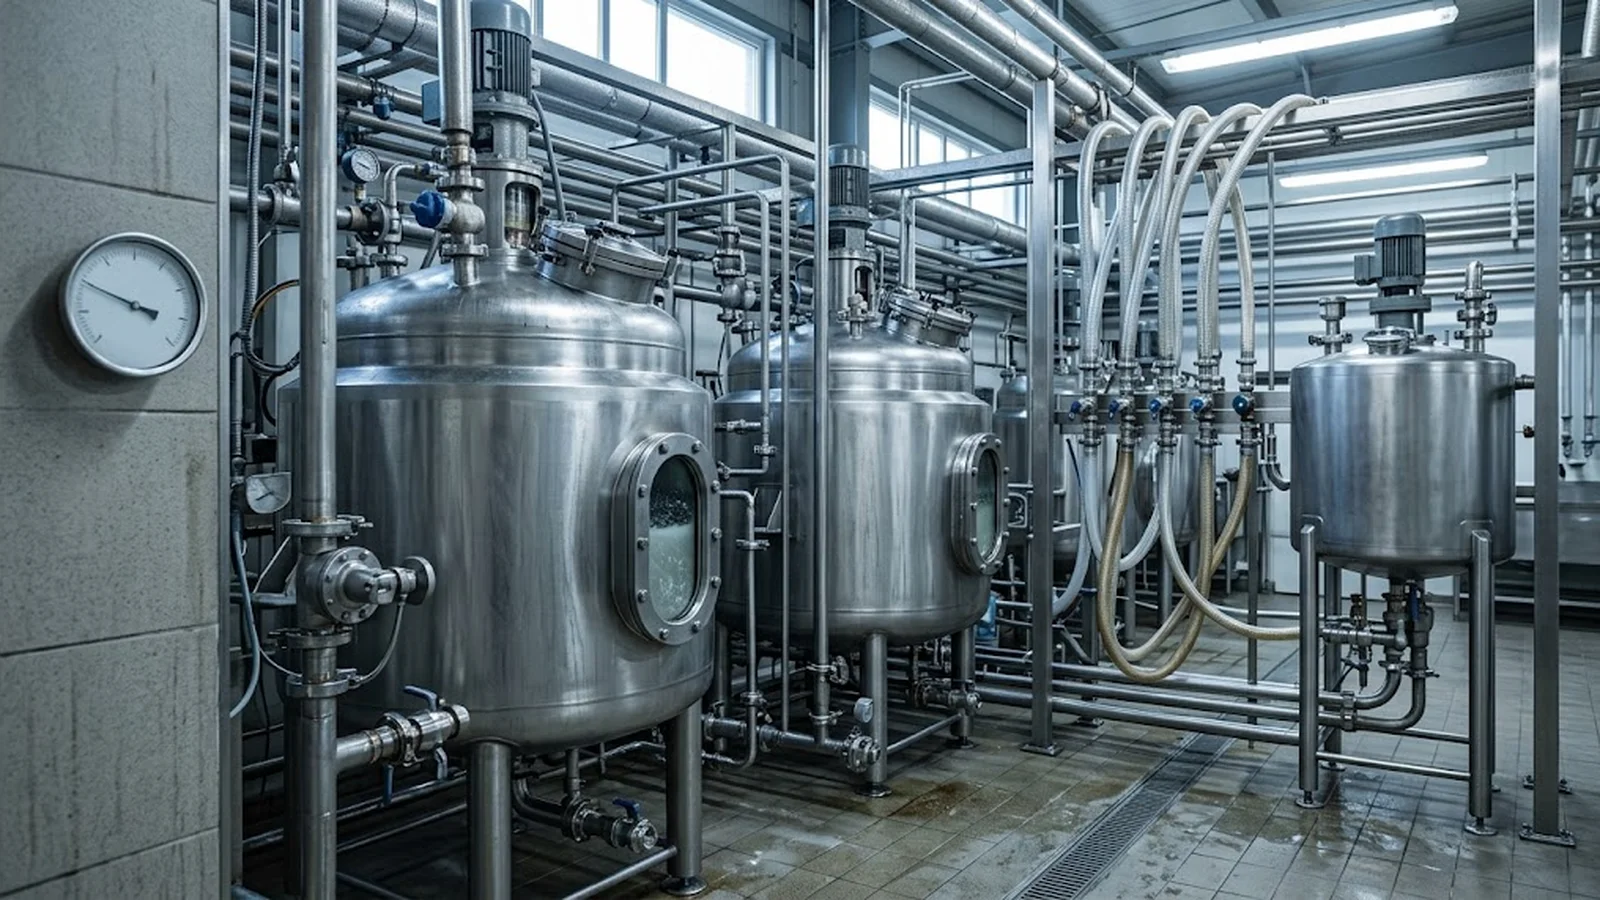
La transición de concentrado líquido a concentrados de polvo terminados implica riesgos en un pequeño número de habitaciones. Observa la operación de secado por pulverización o vacío: filtración de aire de entrada, registro de las temperaturas de secado y cómo se limpia el secador entre productos — este es un punto clásico de contacto cruzado con alérgenos si el lugar utiliza varios productos fosfolípidos o proteicos. Sigue el polvo durante la molienda, el tamizado y la mezcla: imanes o cribas de control, comprobaciones de integridad en el tamiz y la validación de mezcla que respalde la uniformidad del ensayo que asume tu COA.
La disciplina en el manejo de la pólvora es reveladora. Observa cómo los operadores muestrean el polvo, cómo se protege el producto abierto y si los controles ambientales de la sala —especialmente la humedad— se monitorizan con límites definidos en lugar de leerlos ocasionalmente. Termina observando el empaquetado en los tambores de fibra y los forros de aluminio que realmente recibirás: verificación del lavado de nitrógeno, comprobaciones de integridad del sellado y la conciliación de etiquetas que une el tambor al disco del lote.
Validación de limpieza, integridad de datos y el laboratorio de control de calidad
Tres funciones de soporte convierten una auditoría adecuada en una reveladora. Validación de limpieza: pide el protocolo y la peor justificación posible, luego acércate al equipo que cubre y compara los estados limpios. Integridad de datos: elegir un registro por lotes y rastrear una fuente de datos en bruto hasta su origen; Los registros originales deben ser atribuibles, legibles y contemporáneos, y un auditor que rastrea una línea suele aprender más de uno que lee diez resúmenes. El laboratorio de control de calidad: revisión de calibración, verificación del método HPLC para ensayos PS, almacenamiento de muestras de retención y registros fuera de especificación. Un laboratorio de control de calidad que mantiene sus estándares y su biblioteca de muestras en orden suele pertenecer a una planta que hace lo mismo.
Reunión de clausura y seguimiento de auditoría
Cierra la auditoría el mismo día, mientras las observaciones están recientes. Presentar los hallazgos por riesgo, distinguir los mayores de los menores y acordar por escrito los plazos de acción correctiva con los propietarios y las fechas. Luego juzga la respuesta: un buen proveedor trata los hallazgos como consultoría gratuita y devuelve CAPA respaldados por evidencia; una defensiva negocia la redacción. Puntua el sitio, archiva el informe en el registro de cualificación y deja que los hallazgos determinen tu próximo alcance de auditoría y tu énfasis en la inspección entrante hasta que cierren los CAPAs.
Preguntas frecuentes
P: ¿Cuánto tiempo debería durar una auditoría del fabricante de PS in situ?
R: Un día completo es realista para un recorrido enfocado de un solo producto en el proceso, con una segunda mitad de jornada para el laboratorio de control de calidad y la verificación de documentos. Los centros que producen múltiples categorías de fosfolípidos, o las auditorías de cualificación por primera vez, suelen justificar dos días.
P: ¿Necesito un químico de procesos en el equipo de auditoría?
R: Ayuda mucho. Las etapas de conversión y purificación implican preguntas específicas de la química — documentación de la actividad enzimática, puntos finales de conversión, rutas residuales de disolventes — que un auditor generalista de listas de comprobación suele omitirse. Si careces de experiencia interna, un auditor contratado con experiencia en procesos lipídicos se amortiza en la primera auditoría.
P: ¿Cuál es la cosa más reveladora que hay que comprobar en la planta de producción?
R: Observa la creación de una firma de registro por lotes en tiempo real y luego traza la firma hacia atrás hasta los datos en bruto. Los registros en tiempo real coinciden con las operaciones observadas; los registros reconstruidos rara vez lo hacen. Los hallazgos de integridad de los datos predicen la madurez de los sistemas de calidad mejor que cualquier certificado.
P: ¿Puede una auditoría de certificación de terceros reemplazar mi propia auditoría in situ?
R: No. Los certificados FSSC 22000, BRCGS o IFS confirman una línea base del sistema de gestión, pero no evalúan riesgos específicos del proveedor: tu especificación, tus requisitos de alérgenos y origen, tu sistema de envasado. Utiliza la revisión del alcance de la certificación para centrar tu propia auditoría en lo que solo te importa a ti.
Conclusión
Una auditoría GMP de fosfatidilserina genera su coste cuando sigue el proceso en lugar de la lista de comprobación. Recorre la línea en orden de producción — ingesta y almacenamiento de lecitina, conversión, purificación y concentración de enzimas, secado, manipulación y empaquetado de polvos — y en cada etapa pregunta qué podría fallar aquí, qué registro lo mostraría y qué puedes observar ahora mismo. Prepárate a distancia para que tus horas en el lugar se vayan a observación, rastrea al menos un registro de lote de principio a fin para garantizar la integridad de los datos y convierte los hallazgos en acciones correctivas datadas y propias en lugar de observaciones cortés. Los compradores que auditan de esta manera regresan de las visitas al lugar con algo que los certificados no pueden ofrecer: un modelo mental funcional de cómo se fabrica realmente su PS y dónde se presentaría primero el siguiente problema. Cuando estés listo para pasar de la lista de verificación a la cotización, Contacta con nuestro equipo con la calificación, fuente y conjunto de documentos descritos anteriormente.
Fuentes
- FDA — Suplemento dietético CGMP, 21 CFR Parte 111, requisitos de fabricación y control de calidad: https://www.ecfr.gov/current/title-21/chapter-I/subchapter-B/part-111
- Contexto de buenas prácticas de fabricación de la UE para ingredientes alimentarios — Reglamento (CE) nº 183/2005 sobre alimentación y necesidades de higiene alimentaria y expectativas de GMP basadas en los Anexos: https://eur-lex.europa.eu/legal-content/EN/TXT/?uri=CELEX%3A32005R0183
- GFSI — esquemas reconocidos de certificación de seguridad alimentaria (FSSC 22000, BRCGS, IFS) alcance y contexto de auditoría: https://mygfsi.com/
- ICH — Q7 Guía de buenas prácticas en fabricación (principios aplicables a la disciplina de auditoría de enzimas y procesos): https://database.ich.org/sites/default/files/Q7%20Guideline.pdf
Perfil de comprador
A quién va dirigida esta guía
Esta guía está dirigida a los perfiles de comprador que aparecen a continuación. Abra su perfil para ver las calidades, los documentos y los siguientes pasos, o envíenos sus requisitos directamente.
Próximos pasos recomendados
- Revisa el Phosphatidylserine página del producto.
- Comparar Soy PS y Sunflower PS.
- Verificar prueba de fabricación y Calidad e I+D.
Comuníquese con ventas para obtener documentos de productos
Comparta preferencia de fuente, aplicación, país y cantidad anual.
Contactar con Ventas