Una muestra de fosfatidilserina que funciona de maravilla en un piloto de 20 kg te dice casi nada sobre cómo se comportarán 500 kg del mismo polvo en una batidora comercial, un relleno de cápsulas o una línea de tejido. PS es un polvo fosfolípido con una personalidad real de procesamiento: es compresible pero cohesivo, sensible al calor y al corte, propenso a cambios de flujo con la humedad, y su ensayo debe integrarse en los cálculos por lotes con la base correcta. Los fallos de escalado entre la etapa de muestra y el volumen comercial rara vez se deben a que el ingrediente sea "malo" — se deben a expectativas no preparadas: saltarse un piloto a escala intermedia, tratar el primer lote comercial como producción rutinaria y no escalar la documentación junto con el tamaño del lote. Esta guía expone la vía de la muestra al volumen para los productos terminados PS en programas OEM: qué demuestra cada etapa, qué parámetros vigilar, qué documentos debe producir el fabricante contratado en cada puerta y cómo evitar los puntos clásicos de fallo que convierten un lanzamiento prometedor en uno retrasado.
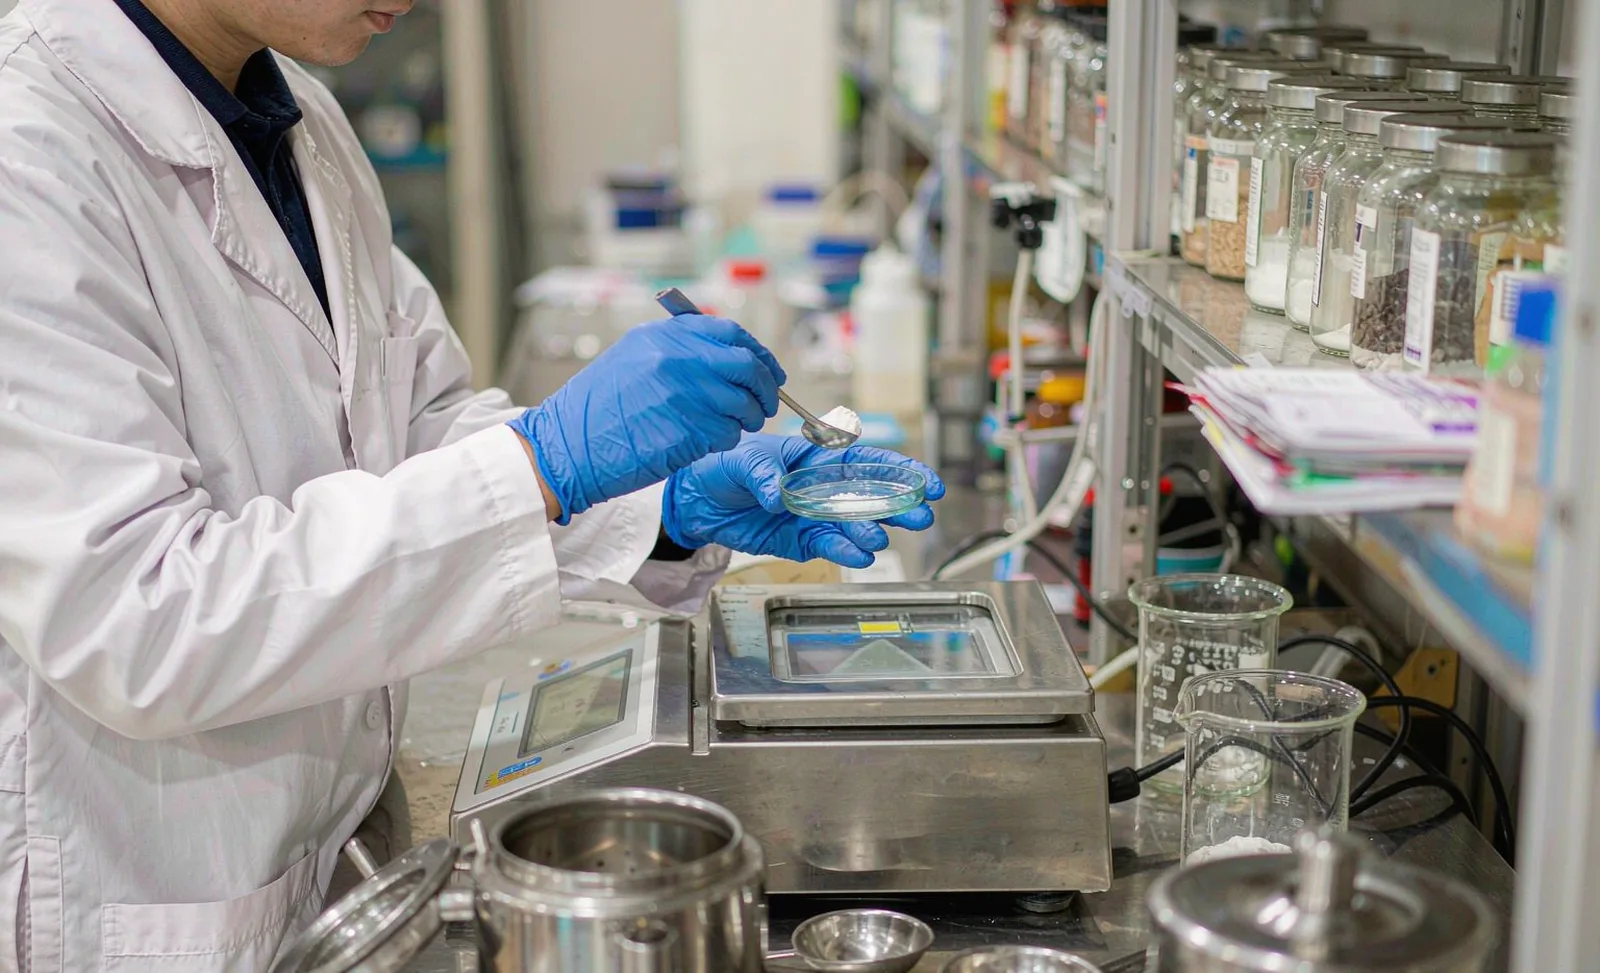
!Técnico de laboratorio preparando muestras de polvo de fosfatidilserina en un laboratorio de formulación Para el detalle de la especificación detrás de estos documentos, véase nuestro Visión general de calidad e investigación y desarrollo, incluyendo métodos de prueba y criterios de liberación.
Etapa 0: Qué demuestra realmente la etapa de muestra — y qué no
Una muestra de laboratorio o de banco (a menudo de 0,5 a 5 kg de material mezclado, o unos pocos cientos de cápsulas) responde a las preguntas de la formulación: sabor, dispersabilidad, viabilidad del peso de llenado de cápsulas, viabilidad básica de la mezcla con tu sistema excipiente y ensayo preliminar de la mezcla. No responde a las preguntas de escala: si una batidora de cinta de 1.500 litros logrará uniformidad con esta combinación de tamaño de partícula, si el polvo de PS inundará o privará el alimentador de un relleno de cápsulas de alta velocidad, o si las temperaturas de secado en un lecho fluido aumentarán el valor de peróxido. Escribe las conclusiones de la etapa muestral como una lista de reclamaciones acotadas ("uniforme de mezcla a escala de 1 kg, RSD < 5% con esta razón excipiente") en lugar de una aprobación general. Este hábito evita el error más común en la escala: tratar un pase de muestra de investigación y desarrollo como una aprobación del proceso comercial.
Etapa 1: Lote piloto a escala intermedia
El lote piloto — normalmente entre el 10 y el 20% de la escala comercial, o como mínimo el lote más pequeño que el equipo de tu fabricante contratado pueda ejecutar de forma significativa — es donde la personalidad del ingrediente se encuentra con el equipo real. Para los productos PS, el piloto debería verificar:
- Uniformidad de la mezcla — muestrear la mezcla en puntos y ubicaciones temporales definidos; La PS a bajas tasas de inclusión (a menudo del 2–10% de una mezcla) hace que la uniformidad sea realmente un reto. Establece el punto final de mezcla con datos, no con un tiempo de reloj fijo.
- Control de flujo y peso — para cápsulas y tabletas, registrar la densidad de volumen/extracto, el ángulo de reposo si se utiliza, la variación del peso del relleno y, en el caso de las tabletas, las ventanas de fuerza de compresión y el comportamiento de eyección. La naturaleza fosfolípida de PS puede comportarse como un lubricante incorporado en algunos niveles y como un problema de fricción en otros.
- Exposición térmica y al cizallamiento — confirmar que las temperaturas de procesamiento y los tiempos de permanencia (secado, conchado para gominolas, granulación de alta cizalladura) mantienen el valor y el color de peróxido dentro de las especificaciones. La oxidación es el riesgo de proceso más realista de la PS.
- Captador de humedad — los polvos PS son higroscópicos hasta cierto punto; Registra las condiciones de humedad durante el piloto y si los pasos de manejo abierto requieren control ambiental a gran escala.
La salida piloto es una descripción escrita del proceso con rangos reales de parámetros — esto se convierte en la columna vertebral del registro maestro.
Fase 2: Calificación del proceso y el lote del primer artículo
El primer solar a escala comercial debería planificarse como un Primer artículo / Proceso - Calificación, no es una tirada de producción vendible. Su propósito es demostrar que el proceso transferido, a escala completa y con equipos de gama completa, cumple con la especificación final. Requisitos prácticos:
- Muestreo mejorado en proceso — uniformidad de mezcla en la escala comercial de mezcladora, variación de peso/llenado a lo largo del tiempo, perfiles de dureza y friabilidad para tabletas, y humedad durante cualquier paso de secado.
- Pruebas completas de lanzamiento con productos acabados además de la verificación del ensayo frente al cálculo de la afirmación de la etiqueta construida a partir del ensayo real del lote de PS y su base correcta (tal cual frente a anhidro; fracción total de fosfolípidos frente a fracción de PS).
- Colocación de estabilidad — el primer lote del artículo, no uno posterior, debe sembrar el programa de estabilidad del producto terminado, porque su exposición representa el proceso validado.
- Revisión documentada de desviaciones — cualquier parámetro que requiriera intervención del operador o que no alcanzara su rango objetivo es fijado y demostrado de nuevo o justificado formalmente.
Directrices de validación de procesos de la FDA (Validación de procesos: principios y prácticas generales) enmarca esto como etapas de diseño de procesos, calificación y verificación continua — la misma lógica por etapas se aplica a los suplementos dietéticos incluso cuando un programa estadístico formal de Etapa 3 no es práctico para SKUs de bajo volumen. Alinea el enfoque del fabricante contratado con tu acuerdo de calidad: define qué significa "proceso cualificado" para este producto antes de que se publique el primer lote de artículos.
Etapa 3: Qué debe escalar con el lote — Documentos y cálculos
El aumento de tamaño multiplica la papeleo tan fácilmente como el polvo. Elementos que deben regenerarse en cada etapa, no copiarse y pegar:
- Registro de la promoción maestra con equipos a escala comercial, rangos de parámetros y puntos de control en proceso.
- Cálculos por lotes usando el ensayo PS real del lote comercial, incluyendo la política de excedentes — decidir una vez si se cumple la afirmación de etiqueta al final de su vida útil y documentar la lógica del excedente.
- Puente de validación de limpieza — PS es un residuo rico en lípidos; confirmar que la verificación de limpieza del CM lo cubra (pruebas visuales más o pruebas TOC) para el equipo compartido.
- Alineación de especificaciones — la especificación del producto acabado utilizada para la evaluación de la muestra debe ser idéntica a la especificación de lanzamiento comercial; Las ediciones silenciosas aquí generan problemas de cumplimiento retrospectivo.
- Archivo de trazabilidad — trazabilidad de un paso atrás/un paso adelante para el lote PS, los excipientos y los componentes de embalaje, lista tanto para simulacros de simulación de retirada en EE. UU. como para las expectativas de trazabilidad de la UE.
Gestión de riesgos de escalabilidad específicos de PS
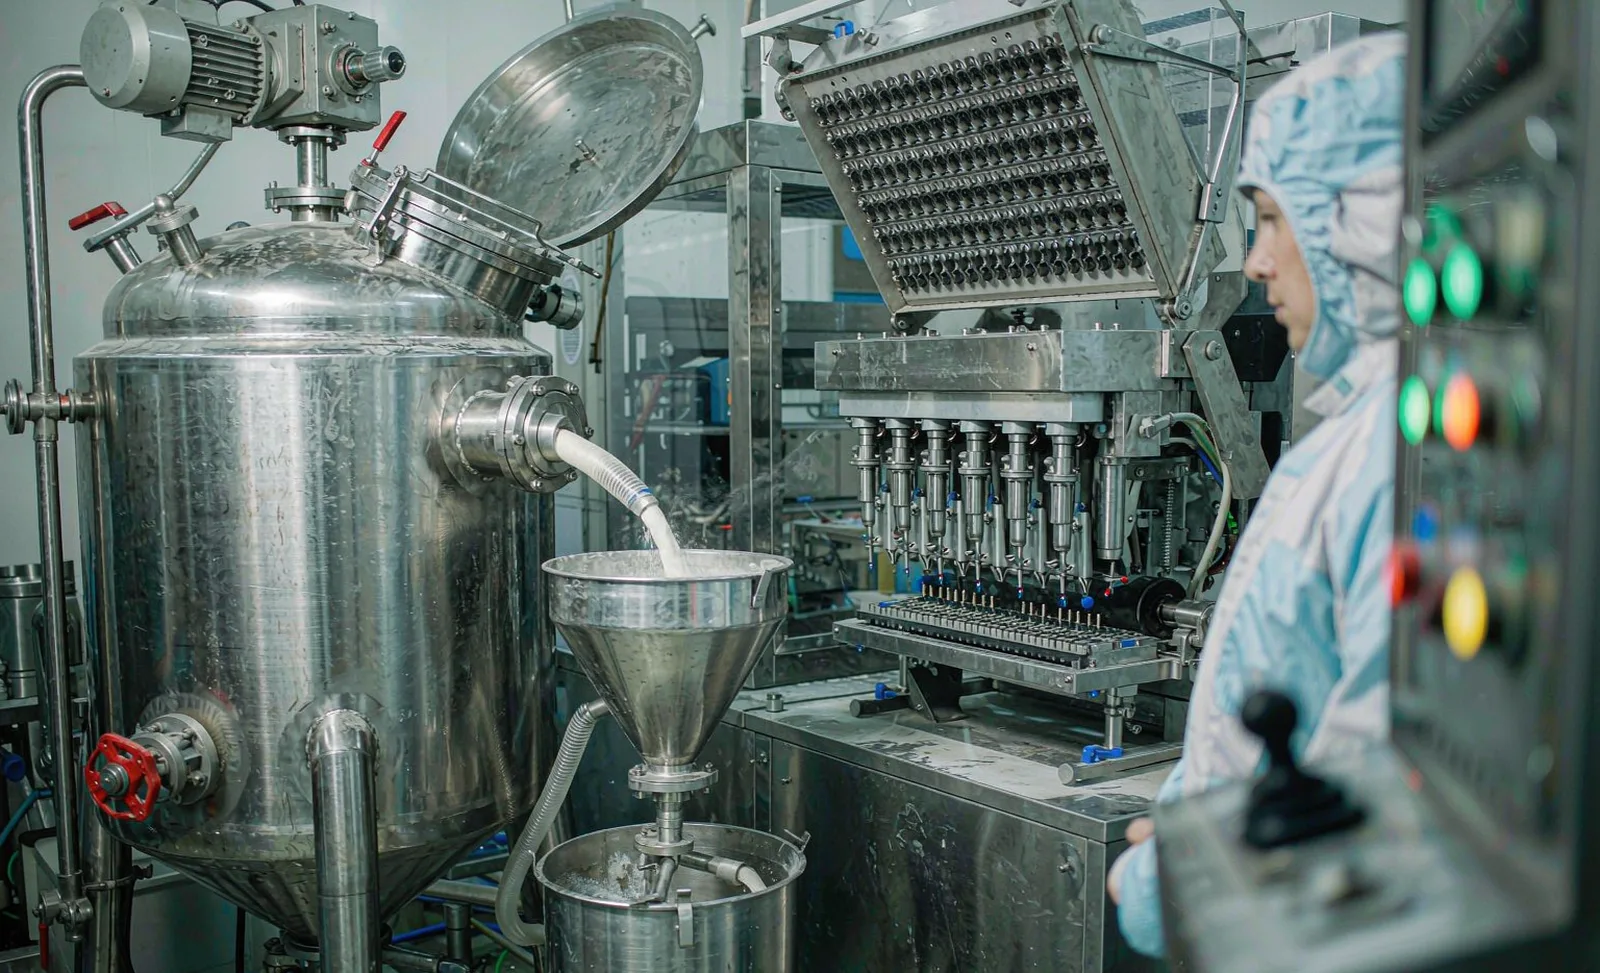
Tres riesgos específicos de cada ingrediente merecen sus propios controles. Oxidación durante el procesamiento: Tapar el tiempo de manejo abierto, evitar el secado a altas temperaturas y verificar el valor de peróxido en la fase de mezcla así como en la materia prima entrante. Segregación en el transporte y almacenamiento dentro de la planta: Los polvos de baja inclusión de PS pueden mezclarse en el transporte; definir distancias mínimas de transferencia y verificar la uniformidad en el punto de relleno, no solo en la mezcladora. Portabilidad del método de ensayo: confirmar que el método HPLC utilizado en el CM coincide con el método detrás del COA del proveedor PS, o realizar una comparación método-acuerdo una vez durante la cualificación. Cada uno de estos ha hundido lanchas reales; cada uno cuesta un conjunto de datos piloto-lote para controlar.
Secuenciación y cronología: un plan realista de la muestra a la granel
Una vía disciplinada para una cápsula o producto en polvo de PS es la siguiente: evaluación de muestras y bloqueo de fórmula (2–4 semanas), lote piloto y análisis (2–4 semanas incluyendo revisión), primer artículo en lote comercial y pruebas mejoradas (3–6 semanas incluyendo pruebas de liberación), y colocación de estabilidad con datos iniciales de tiempo antes del lanzamiento comercial completo (otras 4–8 semanas para lecturas tempranas aceleradas). Total: aproximadamente una cuarta parte desde la fórmula bloqueada hasta la lista para lanzamiento, con la documentación de cada puerta completada antes de que comience la siguiente. Los programas que comprimen esto saltándose el piloto casi siempre pagan el tiempo — con intereses — en desviaciones del primer artículo, reestructuraciones de mezcla o una prueba de lanzamiento estancada. Para productos destinados a la UE, recuerda que la documentación y el etiquetado del producto terminado también deben finalizarse antes de la distribución comercial; Sistemas de seguridad alimentaria basados en ISO 22000 (ISO 22000:2018) proporcionar un marco reconocido para los controles del lado de la gestión de la gestión que tus clientes y auditores consultarán.
Preguntas frecuentes
P1: ¿Por qué no puedo saltarme el lote piloto si la muestra ya ha pasado?
Una muestra demuestra la fórmula; Un piloto demuestra el proceso en equipos reales a una escala en la que el tiempo de mezcla, el calor y el comportamiento del flujo se asemejan a la producción. Saltarse el piloto traslada todas esas incógnitas a tu primer solar comercial, donde un fallo cuesta más tiempo y dinero.
P2: ¿Qué objetivo de uniformidad de mezcla debería establecer para un producto PS de baja inclusión?
La práctica común es la desviación estándar relativa por debajo del 5% en un plan de muestreo estratificado, pero el objetivo adecuado depende de tu tasa de inclusión y de la varianza del método analítico. Define las ubicaciones de muestreo, el número de muestras y el criterio de aceptación en el protocolo piloto, no después de que los datos regresen.
P3: ¿Debería venderse o conservarse el primer lote comercial como lote de calificación?
Organígalo como un lote de primer artículo/proceso de cualificación con muestreo mejorado. Si todo pasa y se realiza la colocación de estabilidad, normalmente el lote puede aún ponerse a la venta — pero debe producirse y evaluarse como un lote de calificación, con datos en proceso más amplios que la producción rutinaria.
P4: ¿Necesita PS una validación especial de limpieza por parte del fabricante contratado?
Sí, los residuos de fosfolípidos son ricos en lípidos y pueden ser más difíciles de eliminar y detectar que los residuos típicos de polvo. Confirma que la verificación de limpieza del CM incluye los productos que contienen PS, con métodos de muestra adecuados o límites de TOC, especialmente en batidoras, secadoras y rellenos compartidos.
P5: ¿Cuánto excedente debería añadir a una formulación de PS?
El exceso de vida es una decisión de política de calidad, no un incumplimiento. Hazlo a partir de un cálculo documentado: objetivo de reclamación de etiqueta, variación del ensayo de la materia prima, pérdida de proceso y analítica, y datos de estabilidad en vida útil. Muchas marcas se centran en la afirmación de etiqueta al final de su vida útil con un exceso modesto justificado por resultados de estabilidad en lugar de un porcentaje fijo en la industria.
Conclusión
La escalada de muestra a volumen para productos de fosfatidilserina es un problema de prueba por etapas: la muestra demuestra la fórmula, el piloto demuestra el proceso, y el lote del primer artículo demuestra el sistema a escala comercial — con los documentos escalando en cada paso. Las marcas que definen los entregables de cada puerta antes de empezar, observan los riesgos específicos de PS (oxidación, segregación, base de ensayo) y resisten la tentación de saltarse el piloto llegan a la producción comercial con parcelas liberables y una auditoría limpia. Quienes comprimen la vía suelen donar las semanas ahorradas, más intereses, en desviaciones y reestructuraciones. Cuando estés listo para pasar de la lista de verificación a la cotización, Contacta con nuestro equipo con la calificación, fuente y conjunto de documentos descritos anteriormente.
Fuentes
- FDA — Validación de procesos: Principios y prácticas generales (Guía para la industria): https://www.fda.gov/media/71071/download
- FDA — Suplementos dietéticos: Resumen actual de buenas prácticas de fabricación: https://www.fda.gov/food/dietary-supplements
- ISO 22000:2018 Sistemas de Gestión de la Seguridad Alimentaria: https://www.iso.org/standard/71726.html
- USP — Normas Compendiales de Suplementos Dietéticos: https://www.usp.org/standards
- Pruebas de estabilidad ICH Q1A(R2) de nuevas sustancias y productos farmacéuticos (referencia de diseño de estabilidad): https://database.ich.org/sites/default/files/Q1A%28R2%29%20Guideline.pdf
Perfil de comprador
A quién va dirigida esta guía
Esta guía está dirigida a los perfiles de comprador que aparecen a continuación. Abra su perfil para ver las calidades, los documentos y los siguientes pasos, o envíenos sus requisitos directamente.
Próximos pasos recomendados
- Revisa el Phosphatidylserine página del producto.
- Comparar Soy PS y Sunflower PS.
- Verificar prueba de fabricación y Calidad e I+D.
Comuníquese con ventas para obtener documentos de productos
Comparta preferencia de fuente, aplicación, país y cantidad anual.
Contactar con Ventas